
Ursache der Achondroplasie
Achondroplasie stellt die häufigste Form der Skelettdysplasie dar. Sie entsteht aufgrund einer systemischen Genvariante des Fibroblasten-Wachstumsfaktor-Rezeptors 3 (Fibroblast Growth Factor Receptor 3, FGFR3). Durch eine Gain-of-Function-Mutation resultiert eine Überaktivierung des FGFR3-Signalweges – die konstitutive Aktivierung von FGFR3 in Chondrozyten führt zu einer anhaltenden mitogen-aktivierten Proteinkinase-Signalübertragung (Mitogen-Activated Protein Kinase, MAPK). Dies hemmt die Chondrozytendifferenzierung und resultiert in einem verminderten enchondralen Knochenwachstum sowie in einer Skelettdysplasie.1–4
Darüber hinaus kann Achondroplasie muskuläre, neurologische sowie kardiorespiratorische Komplikationen zur Folge haben.4–11 Die Vererbung erfolgt autosomal dominant und zeigt bei Vorliegen der genetischen Variation eine vollständige phänotypische Ausprägung.4,8.
Phasen der enchondralen Ossifikation
Die Wachstumsfuge ist der knorpelige Anteil der langen Röhrenknochen, in dem das Längenwachstum stattfindet. Sie besteht aus Chondrozyten in einer Kollagenmatrix, die definierte Reifungsstadien durchlaufen, schließlich absterben und anschließend durch Osteoblasten, Osteoklasten und Lamellenknochen ersetzt werden.12
Die meisten menschlichen Knochen entwickeln sich über die endochondrale Ossifikation. Dazu zählen alle Röhrenknochen (mit Ausnahme des lateralen Schlüsselbeins), sämtliche Knochen der oberen und unteren Extremitäten, die Wirbel, das Sternum, das Steißbein sowie die Schädelbasis. Endochondral gebildete Knochen entstehen aus einer knorpeligen Vorstufe (Anlage) und sind bei Achondroplasie stärker betroffen als Knochen, die durch intramembranöse Ossifikation entstehen.12
Die enchondrale Ossifikation in der Wachstumsfuge wird klassischerweise in fünf Phasen gegliedert:12
Chondrozyten in der Reservezone produzieren eine knorpelige Matrix (vorwiegend Kollagen Typ II) und werden aus der Reservezone in die proliferative Zone rekrutiert.
Diese Phase unterstützt das Längenwachstum des Knochens. Die Chondrozyten durchlaufen die Mitose und sezernieren die knorpelige Matrix (Kollagen Typ II, Proteoglykane).
Hierbei gilt es zu beachten, dass die Aktivierung von FGFR3 durch Fibroblasten-Wachstumsfaktoren (Fibroblast Growth Factor, FGF) die prä‑hypertrophe Reifung hemmt und damit den Übergang der Chondrozyten einschränkt, was das Knochenwachstum begrenzt.
Chondrozyten vergrößern sich, produzieren Kollagen Typ X und die Matrix beginnt zu mineralisieren.
- Terminal differenzierte Chondrozyten stellen die Matrixproduktion ein und sezernieren vaskulären endothelialen Wachstumsfaktor (VEGF), um die Gefäßinvasion zu fördern.
- Die Chondrozyten sterben ab oder transdifferenzieren zu Osteoblasten.
- Osteoklasten resorbieren mineralisierten Knorpel, während Osteoblasten lamellären Knochen aufbauen und so die primäre in sekundäre Spongiosa (trabekulärer Knochen) umwandeln.
Einwanderung von Blutgefäßen, Osteoklasten, Osteoblasten und hämatopoetischen Zellen.
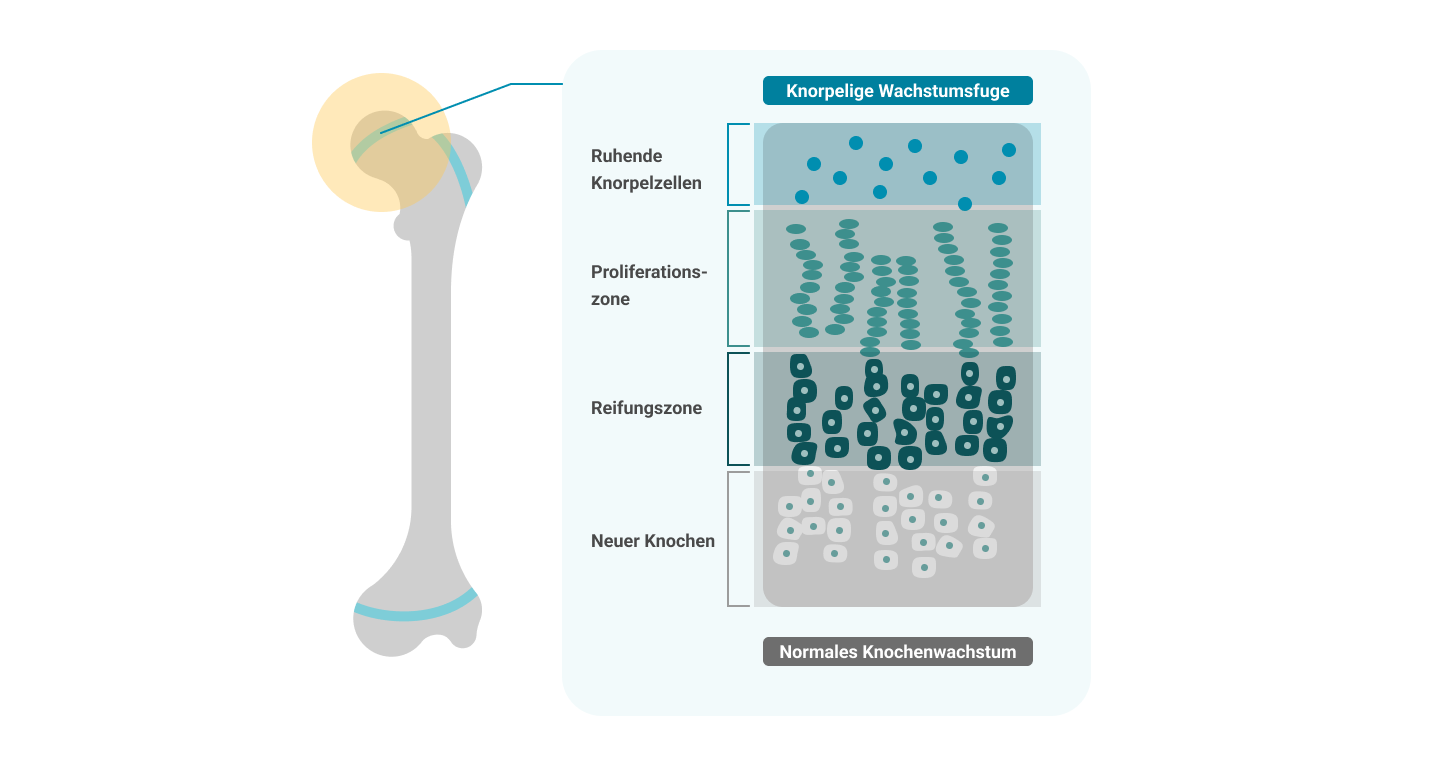
Abb. 1: Enchondrales Knochenwachstum der Wachstumsfuge. Mod. nach Ağırdil, 2020.12
Die zentrale Rolle von FGFR3 und CNP
Die enchondrale Ossifikation wird durch multiple Signalkaskaden koordiniert, die mit Genen, Rezeptoren und Transkriptionsfaktoren interagieren. Diese regulatorische Komplexität ermöglicht eine präzise Feinabstimmung in Abhängigkeit von Umwelteinflüssen und zeitlichen Faktoren.12
FGFR3 und natriuretisches Peptid Typ C (Natriuretic Peptide Receptor Type C, CNP) sind zentrale Regulatoren des enchondralen Knochenwachstums. Die Aktivierung von FGFR3-vermittelten Signalkaskaden wirkt wachstumshemmend.6,8
CNP wirkt dem entgegen: In der Wachstumsfuge ist CNP ein Regulator des enchondralen Knochenwachstums. Es fördert die Chondrozytendifferenzierung, indem es den FGFR3-Signalweg hemmt.2,6,13
Unter physiologischen Bedingungen aktiviert FGFR3 mehrere nachgeschaltete Signalwege, unter anderem von MAPK und STAT1. Im Knochen hemmt MAPK die Chondrozytendifferenzierung, während STAT1 die Proliferation von Chondrozyten reduziert.6
In-vitro-Studien haben gezeigt, dass die genetischen Varianten, die für den Großteil der FGFR3-assoziierten Skelettdysplasien verantwortlich sind, STAT1 nicht aktivieren. Dies legt nahe, dass die STAT1-Signalübertragung keine zentrale Rolle in der pathogenen FGFR3-Signalgebung bei Achondroplasie spielt.3
CNP wirkt autokrin und parakrin, ist breit im Gewebe verteilt und übernimmt zahlreiche Funktionen unter anderem in der Wachstumsfuge, den Muskeln und dem Endothel. Der primäre Rezeptor ist der Natriuretische Peptidrezeptor Typ B. In der Wachstumsfuge fördert CNP die Chondrozytendifferenzierung und reguliert damit die enchondrale Ossifikation – unter anderem durch Hemmung des FGFR3-Signalwegs.2
Zusätzlich kann CNP an den Natriuretischen Peptidrezeptor Typ C binden, der den lokalen Blutfluss und den systemischen Blutdruck mitreguliert und die antihypertensiven Effekte von CNP vermittelt.14
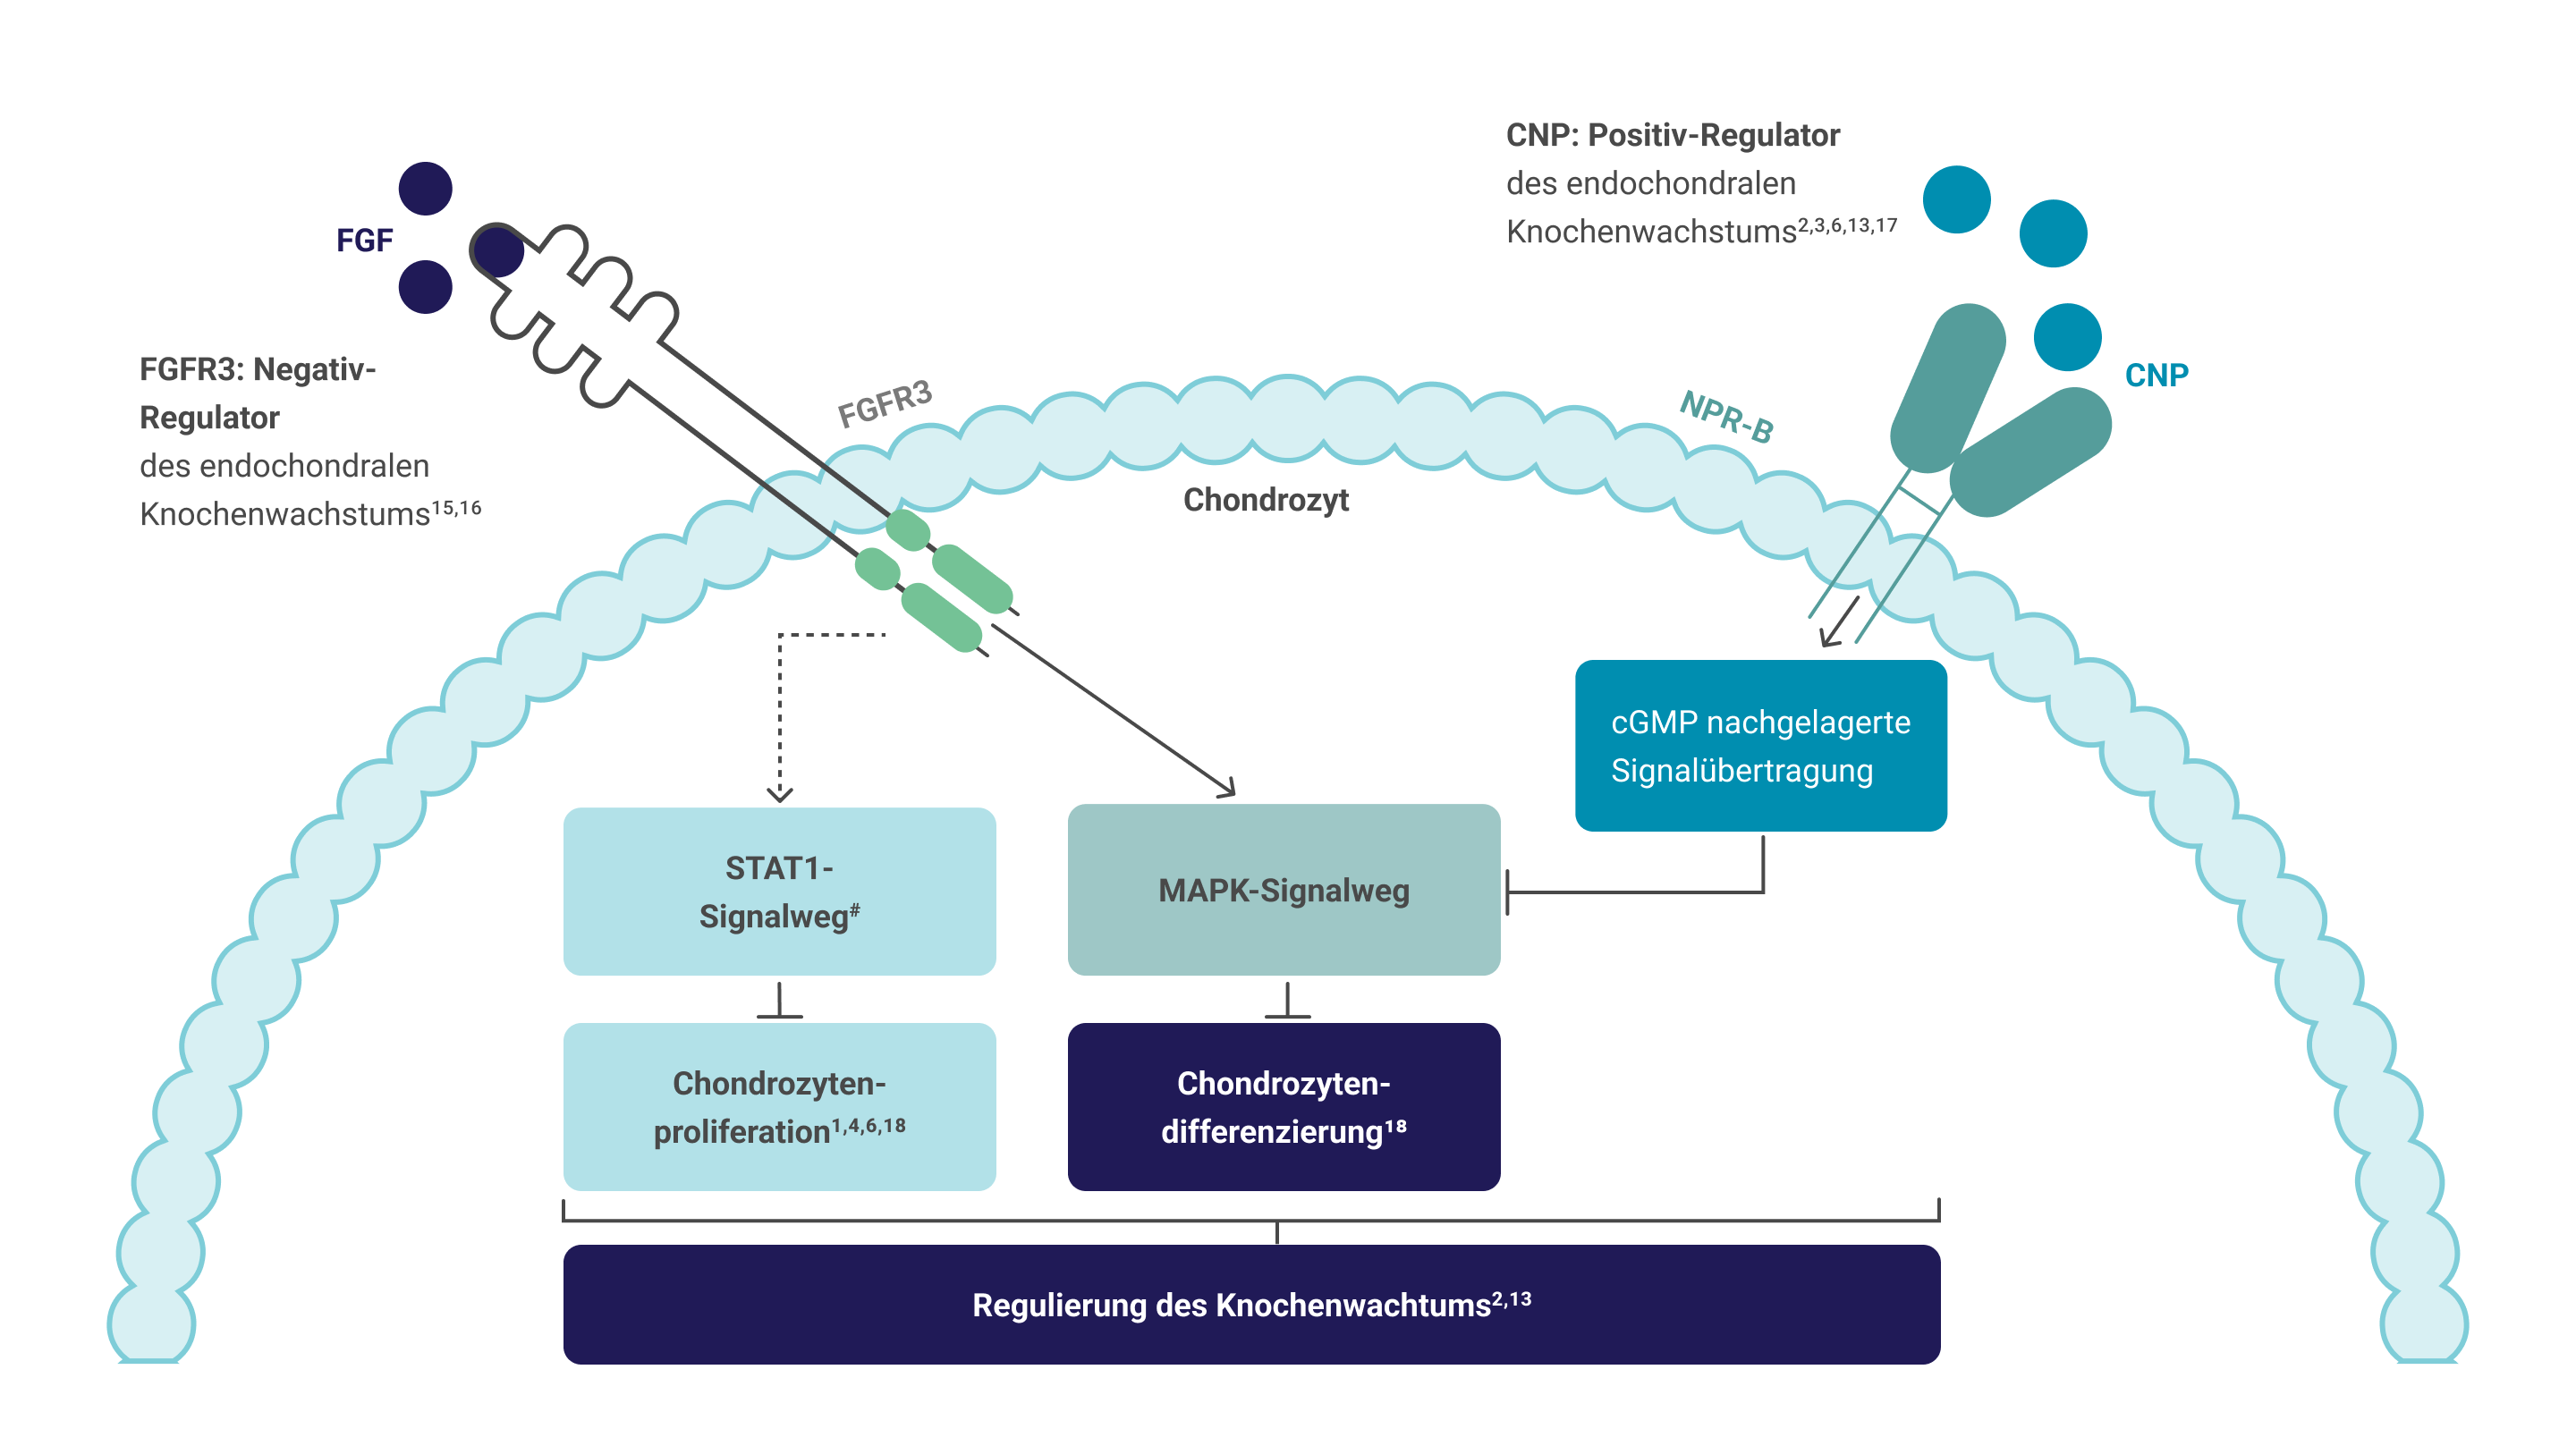
Abb. 2: Reguläre physiologische Signalkaskaden, die durch FGFR3 und CNP vermittelt werden (vereinfachte Darstellung). # Auch andere Signalwege sind beteiligt, die nicht in der Grafik vermerkt sind. Mod. nach1–4,6,13,15–18
Signalkaskaden im Ungleichgewicht
Die Achondroplasie ist durch eine Disbalance zwischen FGFR3‑ und CNP‑vermittelten Signalwegen gekennzeichnet, die auf eine Überaktivierung von FGFR3 mit anhaltender MAPK‑Signalübertragung zurückzuführen ist. Dadurch wird die Chondrozytendifferenzierung gehemmt – es kommt zu dysproportioniertem Kleinwuchs und weiteren klinischen Symptomen.6
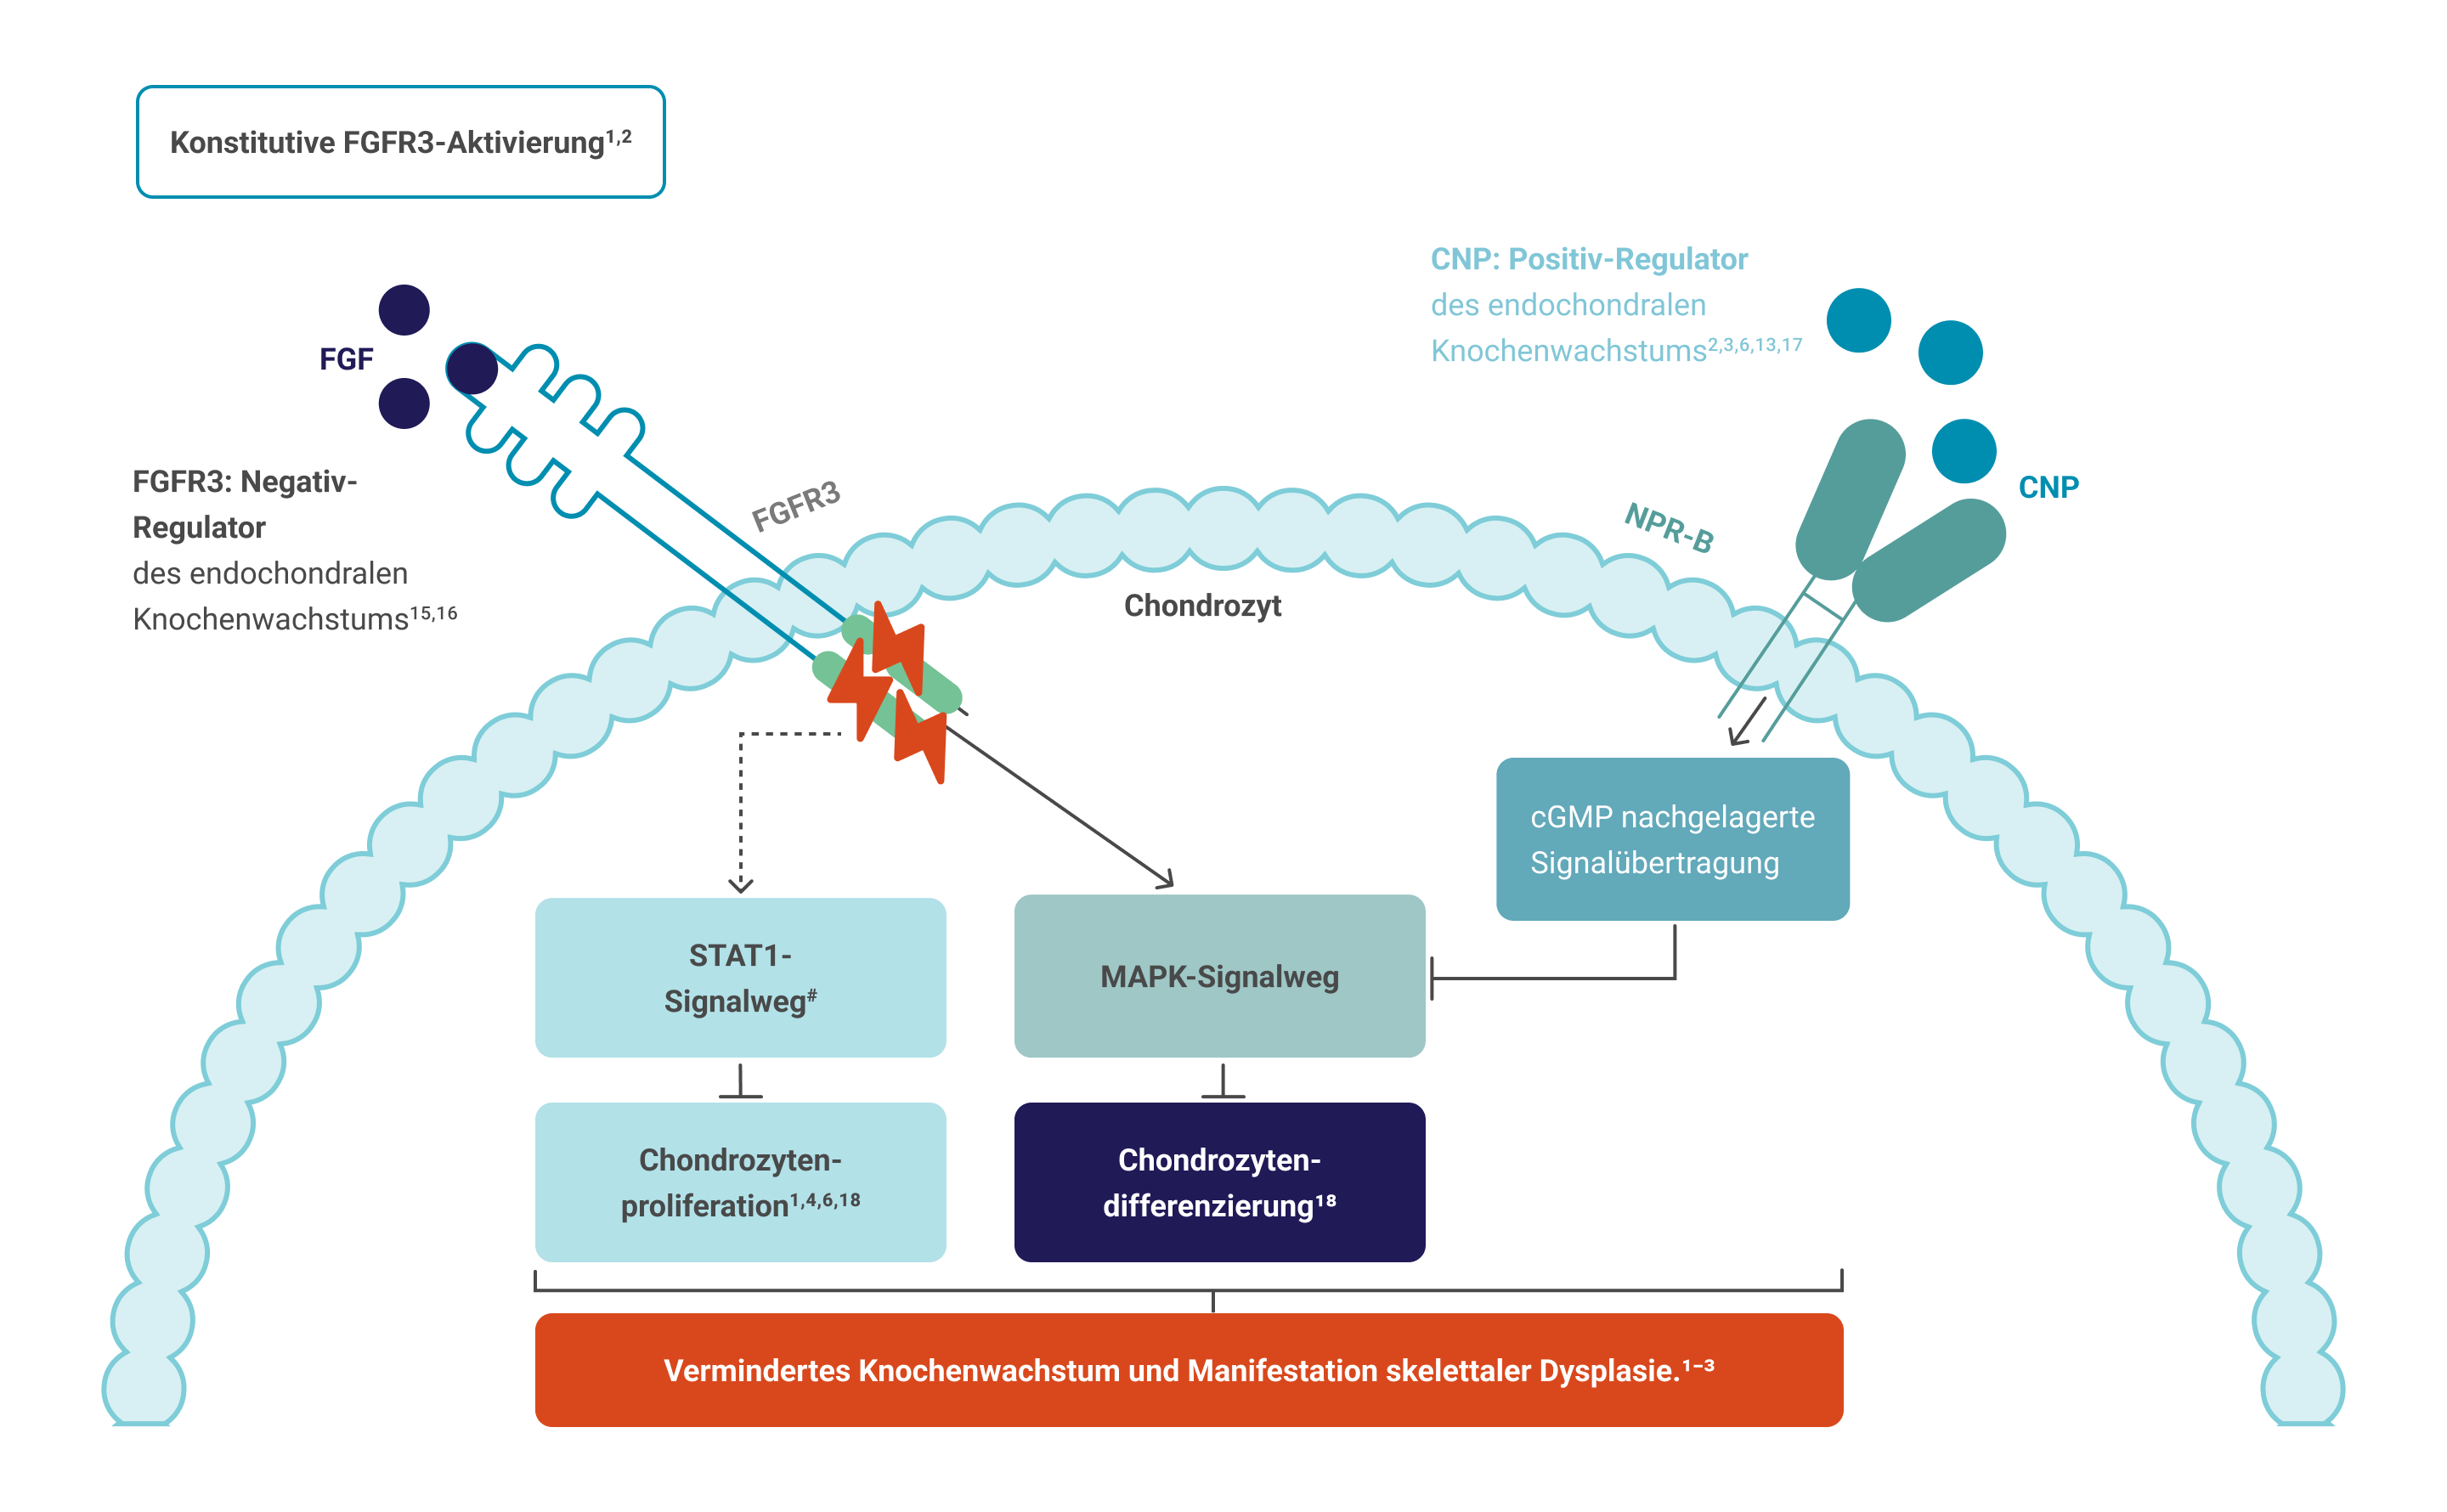
Abb. 3: Pathophysiologie der Achondroplasie: Überaktivierung von FGFR3 führt zu einer dauerhaft überaktiven MAPK-Signalübertragung und einer Hemmung der Chondrozytendifferenzierung und damit des Knochenwachstums. # Auch andere Signalwege sind beteiligt, die nicht in der Grafik vermerkt sind. Mod. nach1–4,6,13,15–18.
Epidemiologie der Achondroplasie
Weltweit sind mehr als 250.000 Menschen von Achondroplasie betroffen.6,9 In Europa wird die pädiatrische (< 18 Jahre) Prävalenz der Achondroplasie auf 3,72 Fälle pro 100.000 Geburten geschätzt.19
In den meisten Fällen entsteht Achondroplasie durch eine spontane Mutation: Rund 80 % der Betroffenen haben Eltern ohne Achondroplasie. Ein höheres paternales Alter ist dabei mit einer erhöhten Inzidenz assoziiert: Daten aus dem Netzwerk des European Surveillance of Congenital Anomalies zeigten in einer bevölkerungsbasierten epidemiologischen Studie, dass ein väterliches Alter über 34 Jahre im Vergleich zu jüngeren Vätern mit einer signifikant erhöhten Häufigkeit von Achondroplasie beim Kind assoziiert war.8,19
Achondroplasie betrifft mehr als das reine Knochenwachstum
Während Achondroplasie früher primär als Störung des Knochenwachstums betrachtet wurde, ist heute bekannt, dass die zugrunde liegende FGFR3-Variante in zahlreichen Geweben des Körpers exprimiert wird.8 Über die Skelettdysplasie hinaus kann Achondroplasie daher mit muskulären, neurologischen und kardiorespiratorischen Komplikationen einhergehen.5,8
Zudem ist Achondroplasie mit einer erhöhten Mortalität assoziiert und kann in einzelnen Fällen mit einer reduzierten Lebenserwartung verbunden sein.4,11
Studiendaten zur Mortalität zeigen:
- Die Säuglingssterblichkeit ist etwa sechsmal höher als in der Allgemeinbevölkerung.20
- Bei Kindern mit Achondroplasie wird das Risiko eines plötzlichen Kindstodes unter fünf Jahren auf nahezu das 50-fache im Vergleich zur Allgemeinbevölkerung geschätzt.21
- Die Gesamtmortalität ist bis zum Alter von 74 Jahren etwa doppelt so hoch.22
- Die krankheitsbedingte Mortalität durch Herzerkrankungen ist im Alter von 25–35 Jahren mehr als zehnfach erhöht.22
Eine multizentrische Mortalitätsstudie aus dem Jahr 2018 liefert Hinweise darauf, dass routinemäßige Untersuchungen und präventive Maßnahmen die Sterblichkeit bei Säuglingen mit Achondroplasie senken können. In der Studie wurde ein deutlicher Rückgang der Todesfälle beobachtet – einschließlich plötzlicher, unerwarteter Todesfälle im Kleinkindalter. Eine Entwicklung, die potenziell auf eine verstärkte Früherkennung sowie frühzeitige Interventionen zurückzuführen ist.8
Auch interessant für Sie:
cGMP = 3,5-Cyclic Guanosine Monophosphate (3′-5′-cyclisches Guanosinmonophosphat)
CNP = Natriuretic Peptide Receptor Type C (natriuretischer Peptidrezeptor Typ C)
EUROCAT = European Surveillance of Congenital Anomalies
FGFR3 = Fibroblast Growth Factor Receptor 3 (Fibroblasten-Wachstumsfaktor-Rezeptor 3)
FGF = Fibroblast Growth Factor (Fibroblasten-Wachstumsfaktor)
MAPK = Mitogen-Activated Protein Kinase (mitogen-aktivierte Proteinkinase)
NPR-B = Natriuretic Peptide Receptor Type B (natriuretischer Peptidrezeptor Typ B)
STAT1 = Signal Transducer And Activator Of Transcription 1 (Signaltransduktor und Aktivator der Transkription 1)
VEGF = Vascular Endothelial Growth Factor (vaskulärer endothelialer Wachstumsfaktor)
- Wrobel W et al. Advantages and disadvantages of different treatment methods in achondroplasia: a review. Int J Mol Sci. 2021; 22(11):5573. doi: 10.3390/ijms22115573. Verfügbar unter: https://www.mdpi.com/1422-0067/22/11/5573
- Rintz E et al. Molecular mechanism of induction of bone growth by the C-type natriuretic peptide. Int J Mol Sci. 2022; 23(11):5916. doi: 10.3390/ijms23115916. Verfügbar unter: https://pmc.ncbi.nlm.nih.gov/articles/PMC9180634/
- Krejci P et al. Analysis of STAT1 activation by six FGFR3 mutants associated with skeletal dysplasia undermines dominant role of STAT1 in FGFR3 signaling in cartilage. PLoS One. 2008; 3(12):e3961. doi: 10.1371/journal.pone.0003961. Verfügbar unter: https://pmc.ncbi.nlm.nih.gov/articles/PMC2597732/
- Savarirayan R et al. International consensus statement on the diagnosis, multidisciplinary management and lifelong care of individuals with achondroplasia. Nat Rev Endocrinol. 2022; 18(3):173–189. doi: 10.1038/s41574-021-00595-x. Verfügbar unter: https://www.nature.com/articles/s41574-021-00595-x#citeas
- Ireland PJ et al. Optimal management of complications associated with achondroplasia. Appl Clin Genet. 2014; 7:117-125. Published 2014 Jun 24. doi: 10.2147/TACG.S51485. Verfügbar unter: https://pmc.ncbi.nlm.nih.gov/articles/PMC4104450/
- Horton W. Achondroplasia. Lancet. 2007; 370(9582):162–172. doi: 10.1016/S0140-6736(07)61090-3. Verfügbar unter: https://www.researchgate.net/publication/6208268_Achondroplasia
- Sims DT et al. Specific force of the vastus lateralis in adults with achondroplasia. J Appl Physiol. 2018; 124(3):696–703. doi: 10.1152/japplphysiol.00638.2017. Verfügbar unter: https://pubmed.ncbi.nlm.nih.gov/29146686/
- Pauli RM. Achondroplasia: a comprehensive clinical review. Orphanet J Rare Dis. 2019; 14(1):1. doi: 10.1186/s13023-018-0972-6. Verfügbar unter: https://pmc.ncbi.nlm.nih.gov/articles/PMC6318916/
- Baujat G et al. Achondroplasia. Best Pract Res Clin Rheumatol. 2008; 22(1):3–18. doi: 10.1016/j.berh.2007.12.008. Verfügbar unter: https://pubmed.ncbi.nlm.nih.gov/18328977/
- Cormier-Daire V et al. The first European consensus on principles of management for achondroplasia. Orphanet J Rare Dis. 2021; 16(1):333. doi: 10.1186/s13023-021-01971-6. Verfügbar unter: https://pmc.ncbi.nlm.nih.gov/articles/PMC8325831/pdf/13023_2021_Article_1971.pdf
- Cormier-Daire V et al. Optimising the diagnosis and referral of achondroplasia in Europe: European Achondroplasia Forum best practice recommendations. Orphanet J Rare Dis. 2022; 17(1):293. doi: 10.1186/s13023-022-02442-2. Verfügbar unter: https://pmc.ncbi.nlm.nih.gov/articles/PMC9327303/pdf/13023_2022_Article_2442.pdf
- Ağırdil Y. The growth plate: a physiologic overview. EFORT Open Rev. 2020; 5(8):498–507. doi: 10.1302/2058-5241.5.190088. Verfügbar unter: https://pmc.ncbi.nlm.nih.gov/articles/PMC7484711/
- Yasoda A et al. Overexpression of CNP in chondrocytes rescues achondroplasia through a MAPK-dependent pathway. Nat Med. 2004; 10:80–86. doi: 10.1038/nm971. Verfügbar unter: https://www.nature.com/articles/nm971#citeas
- Rose R et al. Natriuretic peptide C receptor signalling in the heart and vasculature. J Physiol. 2008; 586(2):353–366. doi: 10.1113/jphysiol.2007.144253. Verfügbar unter: https://pmc.ncbi.nlm.nih.gov/articles/PMC2375602/
- Legare J, Basel D. What the pediatric endocrinologist needs to know about skeletal dysplasia: a primer. Front Pediatr. 2023; 11:1229666. doi: 10.3389/fped.2023.1229666. Verfügbar unter: https://www.frontiersin.org/articles/10.3389/fped.2023.1229666
- Jurcă M et al. Changes in skeletal dysplasia nosology. Rom J Morphol Embryol. 2021; 62(3):689–696. doi: 10.47162/RJME.62.3.05. Verfügbar unter: https://pubmed.ncbi.nlm.nih.gov/35263396/
- Miyazawa T et al. Cyclic GMP-dependent protein kinase II plays a critical role in C-type natriuretic peptide-mediated endochondral ossification. Endocrinology. 2002; 143(9):3604–3610. doi: 10.1210/en.2002-220307. Verfügbar unter: https://pubmed.ncbi.nlm.nih.gov/12193576/
- Laederich M et al. Achondroplasia: pathogenesis and implications for future treatment. Curr Opin Pediatr. 2010; 22(4):516–523. doi: 10.1097/MOP.0b013e32833b7a69. Verfügbar unter: https://pubmed.ncbi.nlm.nih.gov/20601886/
- Coi A et al. Epidemiology of achondroplasia: a population-based study in Europe. Am J Med Genet A. 2019; 179(9):1791–1798. doi: 10.1002/ajmg.a.61289. Verfügbar unter: https://onlinelibrary.wiley.com/doi/abs/10.1002/ajmg.a.61289
- Simmons K et al. Mortality in babies with achondroplasia: revisited. Birth Defects Res A Clin Mol Teratol. 2014; 100(4):247–249. doi: 10.1002/bdra.23210. Verfügbar unter: https://pubmed.ncbi.nlm.nih.gov/24677650/
- Hoover-Fong J et al. Lifetime impact of achondroplasia: current evidence and perspectives on the natural history. Bone. 2021; 146:115872. doi: 10.1016/j.bone.2021.115872. Verfügbar unter: https://pubmed.ncbi.nlm.nih.gov/33545406/
- Wynn J et al. Mortality in achondroplasia study: a 42-year follow-up. Am J Med Genet A. 2007; 143A(21):2502–2511. doi: 10.1002/ajmg.a.31919. Verfügbar unter: https://pubmed.ncbi.nlm.nih.gov/17879967/
Diese Inhalte richten sich ausschließlich an medizinische Fachkreise.
06/2026 DE-COMM-2600058 v1.0